
의료기기의 미국 시장 진출을 위해서는 제품 개발 초기부터 인허가 전략을 세우고 규제 대응 체계를 갖춰야 한다는 제언이 나왔다.
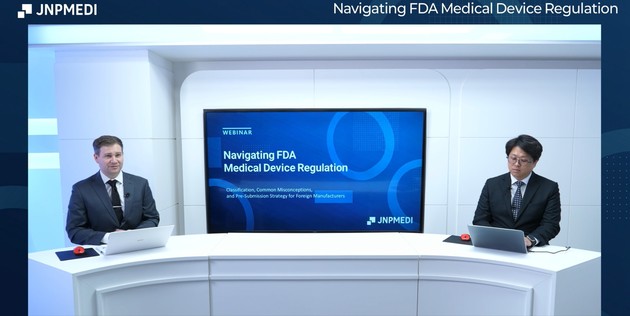
AI 플랫폼 기반 신약·혁신 의료기기 개발 컨설팅 기업 제이앤피메디(대표 정권호)는 'FDA 의료기기 인허가 전략' 1차 온라인 웨비나를 성공적으로 마쳤다고 밝혔다.
이번 웨비나는 국내 의료기기 기업들이 미국 식품의약국(FDA)의 인허가 절차를 이해하고 제품 개발 초기 단계부터 체계적인 대응 전략을 수립할 수 있도록 마련됐다.
발표는 지난 7월 제이앤피메디에 합류한 키스 크리스토퍼(Keith Christopher) 미국 인허가 총괄 이사가 맡았다. 크리스토퍼 이사는 제이앤피메디 합류 직전까지 약 6년간 FDA 책임 심사관으로 근무한 경험을 바탕으로 인허가 실무에 필요한 핵심 정보를 전달했다.
강연에서는 FDA 의료기기 등급 분류 체계와 주요 인허가 경로인 510(k), De Novo, 시판 전 승인(PMA)의 차이를 비롯해 기존 허가 기기(Predicate Device) 선정 기준과 본질적 동등성(Substantial Equivalence) 판단 요건 등을 다뤘다.
제품의 사용 목적(Intended Use)과 적응증(Indications for Use)을 명확히 구분하는 방법도 설명했다. 유럽 CE 인증과 FDA 인허가의 차이, 사용 적합성(Human Factors) 평가의 중요성과 고려사항 등 글로벌 시장 진출을 준비하는 기업들이 알아야 할 규제 대응 전략도 공유했다.
특히 FDA 사전 질의 제도인 'Pre-Submission(Q-Sub)'의 활용 필요성이 강조됐다. 제품 개발 및 인허가 준비 단계에서 FDA와 주요 쟁점을 사전에 논의하면 적절한 인허가 경로와 제출 자료를 구체화하고, 심사 과정에서 발생할 수 있는 일정 지연과 추가 비용 부담을 줄이는 데 도움이 될 수 있다는 설명이다.
제이앤피메디는 이번 웨비나에 이어 오는 12월 9일 2차 웨비나를 열고 FDA 의료기기 인허가 관련 실무 정보를 보다 심도 있게 다룰 예정이다. 세부 주제와 참여 방법은 추후 공식 홈페이지를 통해 안내한다.
정권호 제이앤피메디 대표는 "국내 의료기기 기업의 글로벌 시장 진출을 위해서는 기술 경쟁력뿐 아니라 개발 초기부터 규제 요건을 고려한 전략적 접근이 중요하다"며 "기업들이 글로벌 인허가 과정을 체계적으로 준비하고 시행착오를 줄일 수 있도록 실질적인 인사이트를 제공하는 자리를 지속적으로 마련하겠다"고 말했다.
Copyright @보건신문 All rights reserved.
- 보건신문 주요 기사



Copyright 보건뉴스 ALL rights reserved.